Para tener en cuenta

La información es proporcionada solo con fines informativos y no debe ser usada con fines de diagnóstico o tratamiento. Además no debe sustituirse para diagnóstico y tratamiento profesional. No soy oftalmologa, solo presento noticias e informes que no suplantan la información del medico profesional.
Mostrando entradas con la etiqueta investigacion. Mostrar todas las entradas

viernes, 10 de julio de 2020

INVESTIGACION: PROTESIS DE RETINA LIQUIDA


Una visionaria línea de investigación y desarrollo ha desembocado en la creación de una revolucionaria prótesis de retina líquida cuya meta es contrarrestar los efectos de enfermedades como la retinitis pigmentaria y la degeneración macular relacionada con la edad, cuyos efectos provocan la degeneración progresiva de fotorreceptores de la retina, dando lugar a la ceguera.

 Este notable avance es obra de un equipo que incluye a Fabio Benfenati y Guglielmo Lanzani, ambos de centros adscritos al Instituto Italiano de Tecnología (IIT).
 Los nuevos resultados obtenidos en esta línea de investigación y desarrollo representan una evolución notable con respecto al modelo de retina artificial plana desarrollado por el mismo equipo en 2017 y basado en materiales semiconductores orgánicos.

La nueva retina artificial de "segunda generación" es biomimética, ofrece una alta resolución espacial y consiste en un componente acuoso en el que se suspenden nanopartículas poliméricas fotoactivas (cuyo tamaño es de unos 350 nanómetros, por lo tanto, alrededor de una centésima parte del grosor de un cabello), cuya misión es sustituir a los fotorreceptores dañados en dolencias como la retinitis pigmentaria y la degeneración macular relacionada con la edad.

 Los resultados experimentales muestran que la estimulación que las nanopartículas reciben de la luz natural provoca la activación de las neuronas de la retina no dañadas por la enfermedad, una situación que emula así al funcionamiento de los fotorreceptores en sujetos sanos.


Las nanopartículas fotoactivas (los diminutos puntitos rojizos) cubren la membrana de una neurona de la retina (núcleo en azul). (Imagen: IIT (Istituto Italiano di Tecnologia) / M. Bramini)

 En comparación con otras filosofías de diseño existentes, la nueva naturaleza líquida de la prótesis garantiza una cirugía rápida y menos traumática que consiste en microinyecciones de nanopartículas directamente debajo de la retina, donde quedan atrapadas y reemplazan a los fotorreceptores dañados. Este método también garantiza una mayor eficacia.

Los datos reunidos muestran también que la innovadora técnica experimental representa una alternativa válida a los métodos utilizados hasta la fecha para restablecer la capacidad fotorreceptora de las neuronas de la retina, preservando al mismo tiempo su resolución espacial, lo que sienta una base sólida para futuros ensayos clínicos en seres humanos. Además, el desarrollo de estos nanomateriales fotosensibles abre el camino a nuevas aplicaciones futuras en neurología y en medicina en general.
 (Fuente: NCYT Amazings)


sábado, 4 de abril de 2020

AMAUROSIS CONGÉNITA DE LEBER


"Una nueva era en la medicina": Utilizan por primera vez la herramienta de edición genética CRISPR en una persona ciega

El paciente padecía una enfermedad causada por una mutación genética que evita que el cuerpo produzca una proteína necesaria para ver.

Un grupo de científicos ha utilizado por primera vez la herramienta de edición genética CRISPR en un paciente con ceguera en el Casey Eye Institute, ubicado en Portland (Oregón, EE.UU.), según lo anunciaron este miércoles las entidades involucradas en el tratamiento e informa AP.

De momento no se han proporcionado más detalles al respecto de cuándo tuvo lugar la cirugía —que duró una hora bajo anestesia— o sobre el paciente en cuestión, del que solo se sabe que padece amaurosis congénita de Leber (LCA, por sus siglas en inglés).
La LCA es causada por una mutación genética que evita que el cuerpo produzca una proteína necesaria para convertir la luz en señales para el cerebro, lo que permite la vista. Las personas que tienen esta enfermedad suelen nacer con poca visión y pueden perderla al cabo de pocos años.

Riesgo de edición genética

Como no es posible tratar la LCA con la terapia genética estándar, es decir, suministrando un gen de reemplazo, los médicos tratan de editar o eliminar la mutación haciendo dos cortes en cada lado con el objetivo de que los extremos del ADN se reconecten y permitan que el gen funcione como debería.

"Una vez que se edita la célula es permanente y con suerte persistirá para el resto de la vida del paciente" porque estas células no se dividen, explicó Eric Pierce, miembro del Hospital Massachussetts Eye and Ear y autor de un estudio relacionado con esta cuestión.

A partir de su experiencia en pruebas con animales, los expertos consideran que es necesario reparar una décima parte o un tercio de las células para restaurar la vista. No obstante, existe el riesgo de que la edición genética CRISPR pueda realizar cambios involuntarios en otros genes.

¿Y ahora qué?

"Literalmente tenemos el potencial de tomar personas que son prácticamente ciegas y hacer que vean", aseguró, Charles Albright, director científico de Editas Medicine, compañía estadounidense que junto a la irlandesa Allergan desarrolla el tratamiento. "Creemos que podría abrir un nuevo conjunto de medicamentos para entrar y cambiar tu ADN".

En opinión de Jason Comander, cirujano ocular de Massachussets Eye and Ear, este hito marca "una nueva era en la medicina" utilizando una tecnología que "hace que la edición de ADN sea mucho más fácil y mucho más eficaz".


No obstante, los científicos tendrán que esperar un mes para ver si el tratamiento ha funcionado, esto es, si el paciente ha recuperado la vista. De funcionar, planean probarlo en otras 18 personas con el mismo problema, incluidos niños.


domingo, 20 de agosto de 2017

DEGENERACION MACULAR

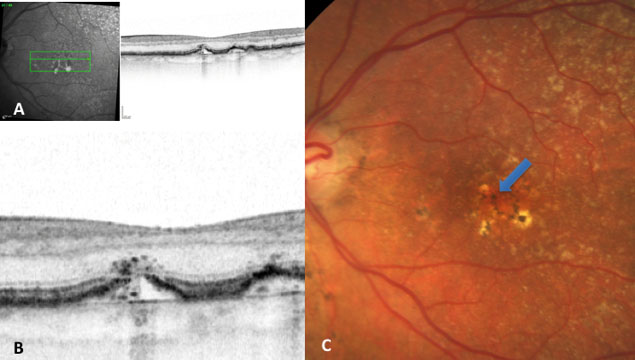
La nueva hipótesis sobre la progresión de la DMAE hacia la AG en Maculart


El Dr. Jordi Monés, director médico de la BMF ha expuesto en el encuentro internacional MaculArt la nueva hipótesis sobre la progresión de la DMAE hacia la atrofia geográfica (AG). 

Se trata de la tesis “Druzen Ooze: a novel hypotesis in geographic atrophy”, publicada por la prestigiosa revista científica Ophthalmology Retina.

 La nueva teoría explicaria como las drusen ooze podrían activar la superficie apical del epitelio pigmentario retinal (EPR) sobrepasando su capacidad para mantener el entorno de los fotoreceptores. 

Este extremo conduciría a la muerte del EPR, probablemente a través de la piroptosis y la necroptosis. Posteriormente se produciría la liberación incontrolada continua del material intracelular, que activaría aún más las células del EPR vecinas, propagaría la muerte celular y promovería la progresión hacia la AG como un círculo vicioso de célula a célula. Este descubrimiento se enmarca en los trabajos de investigación que se desarrollan en el marco del proyecto EYE-RISK.

El Dr. Jordi Monés también ha expuesto los resultados del estudio TREND donde se ha comparado la eficacia del ranibizumab en pautas mensuales respecto de la denominada pauta “treat and extend”. 

Su intervención, “Efficacy and safety of ranibizumab 0,5 mg treat and extend versus monthly regimen in patients with neovascular age related macular degeneration: 12-month results from the TREND study”, ha valorado los pros y los contras de las diferentes pautas de aplicación.


El Congreso MaculArt es una reunión internacional que este año ha celebrado la segunda edición, con oftalmólogos de primer nivel de todo el mundo que han puesto sobre la mesa avances punteros en el campo de los tratamientos visuales.


Imágenes: Drusen Ooze: A Novel Hypothesis in Geographic Atrophy. Monés, J., Garcia, M., Biarnés, M., Lakkaraju, A., & Ferraro, L. (2017). Drusen Ooze: A Novel Hypothesis in Geographic Atrophy. Ophthalmology Retina.


jueves, 23 de marzo de 2017

DIFERENCIAS VISUALES Y EL CEREBRO

El cerebro hace de 'cíclope' para compensar las diferencias visuales entre los ojos


Los ojos sufren imperfecciones ópticas que hacen que las imágenes que se proyectan en la retina tengan un cierto emborronamiento, aunque nosotros las percibamos nítidas porque el sistema visual se autocalibra. Un estudio internacional liderado por el Consejo Superior de Investigaciones Científicas (CSIC) ha descubierto que cuando cada ojo posee un nivel diferente de emborronamiento, nuestro cerebro utiliza como referencia de nitidez la imagen proyectada por el ojo con menos imperfecciones. El trabajo ha sido publicado en la revista Current Biology.

“Nuestra impresión de lo que es nítido es ciclópea y está determinada por la imagen más nítida entre las proyectadas por ambos ojos”, explica la investigadora del CSIC Susana Marcos, del Instituto de Óptica Daza de Valdés. El estudio revela que, a pesar de estas diferencias de emborronamiento, cuando se determina por separado con cada ojo cuál es la imagen percibida como más nítida entre un conjunto de imágenes, la respuesta es idéntica, independientemente del ojo que se utilice para realizar el test y coincide con la imagen emborronada por el ojo de mejor calidad óptica.

La naturaleza de estas calibraciones visuales tiene importancia clínica para entender las consecuencias de diferencias de errores refractivos entre ambos ojos. “Por ejemplo, una solución disponible para la corrección de la presbicia es la monovisión, en la que se proporcionan distintas correcciones refractivas para ambos ojos. Un ojo, generalmente el ojo dominante, se corrige para visión de lejos y el otro ojo para visión de cerca. Entender la calibración visual a estímulos con distinto emborronamiento resulta esencial para entender el procesado visual en estos pacientes y proporcionar la mejor corrección posible”, concluye la investigadora.


Aiswaryah Radhakrishnan, Carlos Dorronsoro, Lucie Sawides, Michael A. Webster, Susana Marcos. A cyclopean neural mechanism compensating for optical differences between the eyes. Current Biology. DOI: 10.1016/j.cub.2015.01.027.

lunes, 20 de marzo de 2017

INVESTIGACION Y ESTUDIO EN DEGENERACION DE LA RETINA

Terapia celular del epitelio pigmentario de la retina en distrofias retinianas hereditarias


Queremos invitarle a formar parte como paciente en un proyecto de investigación que está siendo llevado a cabo por el laboratorio de Degeneración de la Retina del Centro Andaluz de Biología Molecular y Medicina Regenerativa (CABIMER) y la Unidad de Gestión Clínica (UGC) de Oftalmología del Hospital Universitario Virgen Macarena de Sevilla. 

El proyecto consiste en la evaluación experimental de diferentes tipos de tratamientos innovadoras para las distrofias retinianas hereditarias y además se estudiarán los mecanismos por los cuales se produce la degeneración de la retina. 
Antes de que acepte participar en este estudio, es importante que comprenda porque se va a realizar esta investigación y en que consistirá. Por favor lea esta información con detenimiento y coméntela con sus familiares, amigos y médico si así lo desea.
 Puede preguntar todo lo que no entienda y solicitar más información. Tómese su tiempo para decidir si desea o no participar. 
Su decisión no afectará a la atención médica que reciba ni al tratamiento que pueda necesitar. Si desea participar, su médico le pedirá que confirme por escrito que ha leído y comprendido la información contenida en el consentimiento informado que se le suministrará el día de la inclusión en el estudio.

¿Cuál es el objetivo de este estudio?
Producción de epitelio pigmentario de la retina (EPR) a partir de células pluripotentes inducidas (iPS) obtenidas de muestras de sangre periférica de pacientes con distrofias retinianas hereditarias con mutaciones en los genes BEST1, ABCA4, ELOVL4, CFH, PRPF3, PRPF8 o PRPF31 para posteriormente valorar la viabilidad, integración y función del trasplante celular en la retina de modelos experimentales.

¿Quiénes pueden participar en el estudio?
Pacientes con diagnóstico de degeneración macular autosómica dominante o recesiva, Stargardt y retinosis pigmentaria autosómica dominante producida por mutaciones en los genes BEST1, ABCA4, ELOVL4, CFH, PRPF3, PRPF8 o PRPF31 y que no tengan ninguna enfermedad sistémica que contraindique la extracción de muestras de sangre periférica. 
Para el estudio también es muy importante contar con personas sanas que servirán como controles.

¿Estoy obligado a participar?
Su participación en este estudio es completamente voluntaria. Puede negarse a participar en el mismo, sin tener que dar explicaciones y sin que ello tenga consecuencias sobre su tratamiento ni la calidad de la asistencia que seguirá recibiendo por su médico. 
Si accede a tomar parte en el estudio, se le entregará un consentimiento informado con todos los detalles del estudio. Está decisión no afectará a los cuidados que reciba ni a su tratamiento.

¿Qué sucederá si participo?

En el estudio se recogerán algunos datos de su historia clínica. Además, se realizará un breve examen físico y oftalmológico. Posteriormente, se recolectarán dos muestras de sangre periférica.
1. La primera muestra se utilizará para extraer ADN.
2. La segunda muestra se utilizará para cultivar células sanguíneas (glóbulos blancos), que serán transformados en el laboratorio para producir una línea celular denominada “pluripotente inducida” o iPS. El objetivo de producir esta línea celular iPS es transformar las células en tejido de la retina. En nuestro proyecto las células de la retina producidas en el laboratorio servirán como modelo para estudiar los mecanismos de degeneración de la retina y como material para ensayar el trasplante celular en modelos experimentales de esta enfermedad.

¿Cuáles son los inconvenientes y los riesgos de participar?

Su médico no cambiará la atención ni el tratamiento que recibe, por lo que no corre ningún riesgo al participar en el estudio salvo el derivado de la realización de la extracción de sangre. Se procederá a la extracción de muestra de sangre periférica por venopunción, que se practicará en cualquier punto de extracción, mediante solicitud emitida por cualquier facultativo autorizado y según los Manuales de Toma de Muestras de los Laboratorios Clínicos del Hospital.

¿Cuáles son las ventajas de participar?

No existe ninguna ventaja inmediata, pero esperamos que la información obtenida ayude a mejorar los conocimientos científicos sobre las distrofias retinianas. Esperamos que estos conocimientos podrán mejorar la atención y el tratamiento de pacientes como usted en un futuro. Por participar en este estudio no recibirá usted ningún tipo de compensación económica.

¿Será confidencial mi participación en este estudio?

Si acepta formar parte de este estudio se mantendrá su anonimato. Sólo conocerán su nombre el médico y el personal que depende de él. Si es necesario referirse a usted, se utilizarán códigos numéricos que no permitan su identificación. En caso necesario, las empresas auditoras externas, los comités de ética independientes o los inspectores de los organismos públicos de control tendrán acceso directo a sus registros médicos únicamente para comprobar la veracidad de la información del estudio. Tal como prevé la Ley Orgánica de Protección de Datos de Carácter Personal (15/1999), todos sus datos personales y genéticos serán considerados como confidenciales y tratados con el nivel de protección que el reglamento de desarrollo de dicha norma (RD 1720/2007) exige para este tipo de datos personales.

¿Quién organiza la investigación?


La investigación está organizada por miembros del laboratorio de Degeneración de la Retina del CABIMER y la UGC de Oftalmología del Hospital Universitario Virgen Macarena de Sevilla. Si accede a participar en este estudio el equipo de Oftalmólogos de la UGC de Oftalmología del Hospital Macarena concertaran con usted una cita donde se le entregará el consentimiento informado y donde se realizará un breve examen físico y extracción de las muestras de sangre.

martes, 20 de diciembre de 2016

LA CIENCIA AVANZA...

La edición genética sigue avanzando y dando alegrías a la comunidad científica. 
Un equipo dirigido por el español Juan Carlos Izpisúa, del Laboratorio de Expresión Génica del Instituto Salk de EEUU, ha logrado por primera vez introducir ADN en una localización concreta del genoma de células que no se dividen, consiguiendo restaurar parcialmente la vista a roedores ciegos. 

El paso es importante no sólo porque es un avance importante para curar la ceguera hereditaria, sino porque abre nuevas vías para la investigación básica y para el tratamiento de enfermedades que afectan a otros órganos, como cerebro, corazón o riñón.

En el estudio, que publica Nature, han participado investigadores de varios países. Entre los españoles destaca la Universidad Católica San Antonio de Murcia (UCAM), el Hospital Clinic de Barcelona y la Clínica Cemtro de Madrid.Para entender la técnica que han desarrollado y su importancia, hay que entender cómo funcionan las células. Hay varias diferencias entre células que se dividen y las que no se dividen. 
Cada una tiene sus propios mecanismos para corregir el ADN. 
Cuando una célula está en división (como las de la piel o el intestino), usa un mecanismo denominado recombinación homóloga (HDR, en inglés, reparación dirigida de homología), en el cual el ADN puede ser sintetizado por un conjunto específico de proteínas. Pero en el caso en el que las células detienen su proliferación (no se dividen, como en el caso del corazón, el sistema nervioso o la retina) entra en acción un mecanismo diferente en el ADN llamado unión de extremos no homólogos (NHEJ, en inglés) y el sistema sólo liga los extremos rotos del ADN.Hasta ahora para editar genes sólo se había utilizado el sistema de recombinación homóloga, por lo tanto, en células que se dividen. 

Los investigadores se centraron en esa vía NHEJ y trabajaron para optimizar su maquinaria para usarla con el sistema CRISPR-Cas9, el famoso corta-pega genético, que permite al ADN ser insertado en localizaciones muy precisas dentro del genoma. 

El equipo de Izpisúa creó un paquete genético de inserción personalizado compuesto por un cóctel de ácidos nucleicos que bautizaron como HITI (Homology-Independent Targeted Integration) y usaron un virus inerte para insertarle el paquete de instrucciones genéticas HITI a las neuronas de ratones adultos para comprobar que la técnica funcionaba en células que no se dividen."Para que esta estrategia funcionara en un lugar preciso del genoma, utilizamos el sistema CRISPR-Cas9, con lo que generamos una ruptura en un sitio específico.
 Luego al imitar los extremos rotos del ADN interno en un ADN externo, el mecanismo de reparación normal de la célula entra en acción y tenemos una célula que ya no se divide, pero modificada con ADN nuevo de manera precisa. El simple hecho de usar el sistema natural de las células que ya no se dividen (NHEJ) para hacer la corrección dirigida es el mensaje principal de nuestras observaciones, ademas de hacer la correción directamente in vivo en el organismo", explica Izpisúa a EL MUNDO. 
Para comprobar que servía también para la terapia de reemplazo de genes, se aplicó en un modelo de rata para la retinosis pigmentaria, una condición heredada de degeneración de la retina que puede causar ceguera en el ser humano. Se insertó HITI en los ojos de ratas de tres semanas una copia correcta de MERKT, uno de los genes que están dañados en la retinosis pigmentaria. Cuando las ratas tenían ocho semanas los análisis mostraron que los animales eran capaces de responder a la luz y superar varios tests que indicaban la curación en las células de su retina.


De izquierda a derecha, "mutante" (ojo ciego); "corregido" (ojo reparado) y control" (ojo sano). UCAM


¿Por qué empezar por la retina?

 Izpisúa indica que el ojo es un órgano ideal para la terapia de reemplazo genético por su accesibilidad, privilegios inmunológicos, pequeño tamaño o compartimentación. "Nosotros podemos ver la retina a través de la pupila, puedes ver directamente la enfermedad. 
La prueba de concepto es mucho más fácil con una enfermedad que puedes visualizar", explica Jerónimo Lajara, oftalmólogo y decano de la Facultad de Ciencias de la Salud de la Universidad Católica San Antonio de Murcia.Limitaciones e inconvenientes

En cuanto a las limitaciones del estudio, Izpisúa señala que el principal inconveniente de HITI "es su eficacia en vivo, que varía entre los tejidos diana (3%-20%). 
Aunque las eficiencias son mucho más altas que el enfoque basado en HDR existente, pueden no ser suficientes para combatir enfermedades hereditarias donde las mutaciones genéticas están afectando a una variedad de tejidos y órganos. 
Además, para que HITI trabaje más eficientemente en vivo, se necesita desarrollar en el futuro un mejor sistema de inserción de genes".

En ese mismo sentido se manifiesta Felipe Prósper Cardoso, director del Área de Terapia Celular y codirector de Hematología de la Clínica Universidad de Navarra, al valorar el estudio. "Conseguir la integración del gen y su expresión tiene todavía una eficiencia limitada. 
El gen que se introduce y va a corregir es como si fuera una bala, por decirlo así, pero debe ir en una pistola que es el vector adenoviral o adenovirus y éste tiene sus limitaciones. 
Es necesario optimizarlo viendo que se introduce en las células que queremos corregir y sólo en esas células y en un número suficiente. 
En cualquier caso, el trabajo abre nuevas expectativas de edición génica in vivo".

El doctor Prósper añade que, tal y como se indica en el trabajo, "la técnica corrige el gen, pero no cura la enfermedad. 
Se pueden corregir los genes pero si está muy avanzada la enfermedad y hay muchas células que no son recuperables, la terapia puede no ser eficaz. Por eso hay que corregirlos en estadios tempranos".

Por el momento se van a obtener los permisos para la investigación clínica -en personas-, proceso que podría llevar un año según Lajara. Después se aplicará a otras enfermedades, "sobre todo en las que se originan por una modificación en genes que se asocian inequívocamente a una enfermedad", indica Izpisúa.

En la actualidad existen más de 5.000 enfermedades de este tipo, la mayoría con baja prevalencia y por ello denominadas enfermedades raras, para las que no hay un tratamiento curativo. "Ahora tenemos una tecnología que nos permite modificar el ADN de las células que no se dividen para arreglar genes en el cerebro, corazón e hígado", asegura Izpisúa, y añade: "Nos permite por primera vez ser capaces de soñar con curar enfermedades que antes no podíamos, lo cual es emocionante".


lunes, 7 de noviembre de 2016

DEGENERACION MACULAR Y PROMETEDORES FARMACOS...

La degeneración macular destruye la visión central en alrededor de 2 millones de estadounidenses.


Un equipo de investigación de la Universidad Wisconsin-Madison, en Estados Unidos, señala cómo anormalidades inmunológicas debajo de la retina llevan a la degeneración macular, un trastorno común que a menudo causa la ceguera. La autora del trabajo, Aparna Lakkaraju, profesora asistente de Oftalmología y Ciencias Visuales, se centró en dos mecanismos de protección que están comprometidos durante el inicio gradual de la degeneración macular, que degrada y puede destruir la visión central necesaria para leer y reconocer rostros.

En pruebas realizadas en un modelo experimental animal de degeneración macular, fármacos que ya están en el mercado evitaron el daño a las células que sostienen las células sensibles a la luz en los ojos, como explican los autores en un artículo sobre su trabajo que se publica esta semana en 'Proceedings of the National Academy of Sciences'. "Estos estudios plantean la posibilidad de tratamientos que podrían retrasar o prevenir la degeneración macular", dice Lakkaraju.

La degeneración macular destruye la visión central en alrededor de 2 millones de estadounidenses, sobre todo entre las personas mayores, y es en gran parte intratable. Aunque la degeneración macular eventualmente daña o mata los bastoncillos sensibles a la luz y los conos, Lakkaraju explica que se inicia con una lesión en el epitelio pigmentario de la retina (EPR).

El EPR, una sola capa de células debajo de los bastoncillos y los conos en la parte posterior del ojo, realiza muchas funciones esenciales para la visión sana. El daño comienza con una alteración de las proteínas inmunes llamadas complemento, que normalmente matan organismos causantes de enfermedades haciendo agujeros en sus membranas celulares.

"Las células que detectan la luz en la retina son totalmente dependientes de la EPR para la supervivencia --detalla Lakkaraju--, pero las células del EPR no se sustituyen a lo largo de la vida. Así que nos preguntamos, '¿cuáles son los mecanismos de protección innata que mantienen el EPR sano y cómo funcionan mal en la degeneración macular?".

En un estudio realizado con los colegas Li Xuan y Kimberly Toops, Lakkaraju se centró en dos mecanismos de protección: la proteína CD59, que regula la actividad del complemento cuando está unido al exterior de las células del EPR; y lisosomas, estructuras esféricas que se conectan a poros creados por el ataque del complemento (una función que el equipo de Lakkaraju detectó por primera vez en el EPR).

En conjunto, ofrecen una defensa en profundidad, según Lakkaraju. "CD59 impide el paso final de ataque que forma el poro --detalla Lakkaraju--. Una vez que se forma un poro, la célula puede mover un lisosoma para cerrarla". Si el ataque del complemento no es derrotado, la abertura en la membrana de las células del EPR permite la entrada de iones de calcio, que desatan a largo plazo inflamación de bajo grado que inhibe ambos mecanismos de protección, creando un círculo vicioso de destrucción.

La inflamación en el EPR daña las mitocondrias, estructuras que procesan energía dentro de todas las células, lo que podría conducir a una disminución o muerte de las células fotorreceptoras, una vez que se ven privadas de sus 'señoras de la limpieza' esenciales. El resultado es la pérdida de la visión central de alta resolución.

Una enzima neutraliza mecanismos de protección
Lakkaraju realizó su investigación en células del EPR aisladas a partir de ojos de cerdo y en ratones que carecen de una proteína, una deficiencia que causa una forma hereditaria de degeneración macular denominada enfermedad de Stargardt.

Fundamentalmente, identificó una enzima que neutraliza los dos mecanismos de protección y detectó que los medicamentos usados para tratar la depresión y la osteoporosis neutralizaron esa enzima y restauraron la protección --y la salud de las células del EPR-- en el modelo de ratón.

Los estudios epidemiológicos de Ronald y Barbara Klein, también del Departamento de Oftalmología y Ciencias Visuales de la Escuela de Medicina Salud Pública de la Universidad de Wisconsin-Madison, han relacionado el uso a largo plazo de algunos de los mismos fármacos con una susceptibilidad reducida a la degeneración macular.

Los medicamentos que ayudaron a restaurar las disposiciones del ERP fueron elegidos por su capacidad para inhibir la aSMase, una enzima implicada en el proceso tóxico, dice Lakkaraju. "Hay varios fármacos aprobados por la FDA [la agencia estadounidense del medicamento] que inhiben aSMase. Hemos encontrado que el antidepresivo desipramina, administrado a ratones en el agua potable, restauró CD59 en la superficie celular, disminuyó especies reactivas del oxígeno y evitó la fragmentación mitocondrial", señala.

"Mi laboratorio está interesado en las primeras etapas de la degeneración macular, porque no podemos invertir la pérdida de fotorreceptores y el ERP", dice Lakkaraju. 'Wisconsin Alumni Research Foundation' ha presentado una solicitud de patente para la idea de prevenir la degeneración macular mediante el bloqueo de aSMase.

"Los datos epidemiológicos están ahí y ahora tenemos datos del ratón bastante convincentes. Los perfiles de seguridad de estos fármacos se han documentado durante décadas. Realmente, no hay garantía de éxito, pero se necesita una manera de prevenir la degeneración macular. Soy realista, pero tengo la esperanza de que un mejor conocimiento de este proceso de la enfermedad podría ser la clave", concluye.


lunes, 20 de junio de 2016

PROTEINA EN DEGENERACION MACULAR

Descubierto el papel de una proteína inflamatoria en degeneración macular.

Investigadores del Instituto de Investigaciones Biomédicas August Pi i Sunyer (IDIBAPS) han analizado el papel de la proteína C-reactiva, un biomarcador de inflamación, en la degeneración macular asociada a la edad, la principal causa de pérdida de visión en personas mayores de 60 años. El artículo, publicado en Scientific Reports, proporciona nueva información sobre la contribución de la proteína C-reactiva al desarrollo y progresión de la enfermedad.

En la imagen Mecanismo de la respuesta inflamatoria inducida por la proteína C reactiva en DMAE. / Scientific Reports.


Un estudio en el que han participado investigadores del IDIBAPS profundiza en el papel de la proteína C-reactiva, un biomarcador de inflamación, en la degeneración macular asociada a la edad (DMAE). Han demostrado, mediante estudios in vitro, que la forma monomérica de la proteína C-reactiva contribuye al proceso inflamatorio crónico asociado a la DMAE.

El estudio, publicado en la revista Scientific Reports, lo ha coordinado Blanca Molins, del laboratorio de Inflamación Ocular del Instituto Clínic de Oftalmología del Hospital Clínic y del IDIBAPS, dirigido por Alfredo Adán.

 La DMAE es la principal causa de pérdida de visión en personas mayores de 60 años. Se estima que en 2020 habrá unos 196 millones de personas con DMAE en todo el mundo. La inflamación local y el sistema inmune desempeñan un papel crucial en el desarrollo de esta enfermedad. El análisis de las drusas, depósitos de residuos celulares que se acumulan debajo de la retina característicos de la DMAE, muestra que contienen proteínas inflamatorias y otros componentes que median en el proceso de inflamación local.

Entre estas se encuentra la proteína C-reactiva (CRP), reguladora del sistema inmune innato y biomarcador de inflamación crónica, enfermedad cardiovascular y DMAE. “Aunque la proteína C-Reactivase se ha detectado en las drusas y otros depósitos que se forman en la retina, poco se sabe sobre su función en el contexto de la DMAE”, explica Molins.

 “Además de la CRP, existen otros marcadores de riesgo de DMAE. Uno de ellos es un polimorfismo (Tyr402His) en el gen del factor H del complemento (FH), que aumenta de 5 a 8 veces el riesgo de sufrir DMAE en personas homozigotas, es decir aquellas que tienen dos copias idénticas de ese gen en cromosomas homólogos”, añade.

Nueva información sobre la DMAE

El artículo publicado en la revista Scientific Reports proporciona nueva información sobre la contribución de la CRP al desarrollo y progresión de la DMAE. La CRP en el plasma existe en forma de pentámero y en presencia de células dañadas o de determinadas sustancias, se disocia en subunidades más pequeñas.

Los investigadores, mediante estudios con líneas celulares de retina, han identificado que son estas subunidades de la CRP, y no la forma plasmática, las responsables de inducir una respuesta inflamatoria que puede contribuir a la progresión de la DMAE.

Los autores han demostrado además que la variante del FH asociada a riesgo de DMAE se une de forma defectuosa a la forma monomérica de la CRP y no es capaz de prevenir su actividad proinflamatoria. En cambio, la variante del FH no asociada a riesgo se une de forma eficiente a mCRP y previene esta actividad proinflamatoria. De esta forma, se describe un nuevo mecanismo de la fisiopatología de la DMAE.

Referencia bibliográfica:


Molins B, Fonts-Prior P, Adam A, Antón R, Arostegui JI, Yagüe J, Dick AD. Complement factor H binding of monomeric C-reactivi protein downregulates proinflammatory activity and is impaired with at risk polymorphic CFH variants. Sci Rep. 2016 Mar 10; 6: 22889. doi: 10.1038 / srep22889.

martes, 14 de junio de 2016

REGENERAR RETINA PARA CURAR CEGUERA...

Primer trasplante de retina fabricado con piel para curar la ceguera.

La medicina regenerativa, la disciplina que busca fórmulas para reparar los órganos dañados del organismo humano, abrió una nueva y trascendental etapa hace dos años.


Científicos del Instituto Riken de Japón implantaron en una paciente tejido de retina fabricado en el laboratorio a partir de una pequeña muestra de su piel.

Era la primera vez que se realizaba un trasplante tan especial para intentar curar la degeneración macular. Pero, sobre todo, era la primera vez que se prueba en humanos un implante fabricado con células iPS (medicina regenerativa).

Los investigadores generaron células madre iPS, con capacidad para convertirse en cualquier tejido, y así obtener la nueva retina. Después, con ese tejido se reemplazó quirúrgicamente parte de la mácula lútea (la principal capa fotorreceptora de la retina). La paciente tenía 70 años y sufría degeneración macular asociada a la edad, la principal causa de ceguera entre la población mundial.

El «padre» de esta técnica revolucionaria recibió hace dos años el premio Nobel de Medicina, no solo por las esperanzas que abría en medicina regenerativa, sino porque zanjó de un plumazo todos los debates éticos en torno a la utilización de células madre de embriones.

Shinya Yamanaka demostró que insertando unos cuantos genes podía transformar una célula de la piel en una que se comportara como si fuera embrionaria. Ese nuevo tipo celular, que llamó iPS, fue el punto de partida para generar en el laboratorio neuronas, células musculares, cardiacas... para reparar cualquier órgano dañado y tratar enfermedades incurables. Las células iPS se convirtieron en la alternativa ética de las células madre de embriones, las únicas hasta la fecha que poseían la capacidad para transformarse en cualquier tipo celular.

Ensayo clínico
Desde su hallazgo en el laboratorio quedaba el paso más importante: demostrar que la técnica funciona y es segura para los enfermos. Y esto es lo que han hecho los médicos del Instituto Riken de Japón. El ensayo clínico con células iPS se autorizó hace más de un año, pero hasta ayer no se hizo el primer caso.

La paciente con degeneración macular que se operó, era la primera de un ensayo clínico con seis voluntarios que podría significar un antes y un después en el tratamiento de la ceguera y también en la historia de la medicina personalizada.

La elección de la degeneración macular, entre todas las enfermedades, no ha sido casual. Desde su descubrimiento, se ha temido que la utilización de esta técnica pueda elevar el riesgo de cáncer. De manera que se ha optado por tratar problemas del ojo para vigilar lo que ocurría en uno de nuestros órganos más visibles.

Los médicos vigilaron y continuarán haciéndolo a su paciente durante cuatro años (ya se cumplieron dos). La idea es que si el implante provocara el desarrollo de células malignas después del trasplante sería relativamente sencillo aniquilarlas con un tratamiento láser. Si se hubiera probado para regenerar el corazón, por ejemplo, habría sido mucho más difícil vigilar este potencial riesgo.


Por eso, la prioridad de este primer ensayo no es tanto que la paciente recupere la vista como demostrar que se trata de un proceso seguro. Dado que la paciente ya había perdido la mayor parte de sus células responsables de la visión, el trasplante solo podría permitir una ligera mejoría de la vista o ralentizar su pérdida, han explicado los investigadores japoneses.

sábado, 23 de abril de 2016

MINI RETINAS...

Los avances en la investigación de las células madre han posibilitado que, ya en los últimos años, distintos grupos de científicos hayan logrado ‘crear’ células de la retina a partir de células madre humanas. Es más; no solo han conseguido diferenciar estas células madre en células individuales de la retina, sino que han conseguido lograr que las nuevas células se aúnen formando pequeños tejidos que, aun no funcionales, se asemejan a los que se encuentran cualquier ojo humano. 


Y ahora, investigadores del Centro Alemán de Enfermedades Neurodegenerativas (DZNE) en Bonn (Alemania) han logrado crear organoides tridimensionales de la retina –o lo que es lo mismo, ‘mini-retinas’– que imitan la organización tisular del órgano y, así, abren una nueva etapa en estudio y tratamiento de las enfermedades de este tejido ocular.

Como explica Mike Karl, director de esta investigación publicada en la revista «Stem Cell Reports», «el objetivo final no es crear ‘algo’ que se aproxime lo máximo posible a la retina real, sino aprovechar la flexibilidad del organoide para abrir nuevas vías para el estudio del tejido de la retina».

Mini-retinas 3-D

En los últimos años, los científicos del DZNE han estudiado la regeneración neuronal en vertebrados –incluidos los seres humanos– para abrir nuevas vías de investigación en el uso de las células madre en el campo de la medicina regenerativa –como sería, por ejemplo, el desarrollo de terapias para el tratamiento de la degeneración macular asociada a la edad (DMAE).

Un trabajo que, entre otros resultados, ha posibilitado estos nuevos organoides tridimensionales creados a partir de células madre tanto de modelos animales –ratones– como humanos y que replican de una forma eficiente la estructura de la retina. Es el caso de la capa formada por los conos, células fotosensibles responsables de la visión en color y que pueden ser producidas en cantidades ilimitadas en las nuevas ‘mini-retinas’.

Como destaca Mike Karl, «los conos son el tipo de célula de la retina con mayor potencial para el desarrollo de futuras terapias de reemplazo para pacientes afectados por enfermedades degenerativas de la retina».


Y estas nuevas ‘mini-retinas’, ¿pueden ser empleadas ya para el tratamiento de las enfermedades degenerativas específicas de este tejido ocular? Pues todavía no. De hecho, el siguiente paso será crear ‘mini-retinas’ tridimensionales más complejas –por ejemplo, capaces de desarrollar sus propios vasos sanguíneos– que posibiliten el estudio de la regeneración y funcionalidad de los diferentes tipos de células específicos de la retina humana –caso, por ejemplo y además de los conos, de los bastones.

viernes, 18 de marzo de 2016

AMAUROSIS CONGENITA DE LEBER Y LAS NUEVAS TERAPIAS...

Trasladan un gen normal en un virus para reemplazar al defectuoso en una enfermedad ocular hereditaria que conduce a la ceguera.

Un defecto cardíaco congénito de su padre llevó a Katherine High a estudiar terapias que remedien enfermedades raras y a fines de 2015 el laboratorio que preside anunció que presentará a la Administración de Alimentos y Medicamentos (FDA, por sus siglas en inglés) de Estados Unidos, los resultados de la investigación con terapia génica para una enfermedad ocular hereditaria.


El estudio logró que varios pacientes que padecen amaurosis congénita de Leber, una enfermedad genética que lleva a la ceguera, hayan mejorado su visión, difundió en un comunicado prensa el laboratorio Spark Therapeutics, del que High es cofundadora, presidenta y directora científica.

Utilizaron una terapia génica trasladando un gen normal en un virus para sustituir al gen defectuoso.

High es experta en investigación traslacional en el campo de la biología molecular y celular, en las áreas de hematología y transferencia de genes en patologías genéticas. Dirige el Centro de Terapéutica Molecular y Celular del Hospital de Niños de Filadelfia. Es pionera en la realización de estudios para la transferencia clínica de terapias génicas que han logrado mejorar la hemofilia B, enfermedad hereditaria en la que falta el factor coagulante IX y hace que las personas tengan hemorragias sin que se hayan lesionado.

En 2014, la Universidad Nacional de Córdoba la distinguió con el Honoris Causa.

–¿Qué perspectivas hay con el desarrollo de una terapéutica para hemofilia B?

–Está en ensayo clínico todavía y esperamos tener resultados para 2018.

–Usted dice que si esa enfermedad mejora entre 1 a 5 por ciento, significa un gran progreso. ¿Por qué?

–Hemos aprendido en pacientes que nacieron con hemofilia B, que si alcanzan un nivel de 5 por ciento de circulación del factor IX, pueden tener una vida normal y sin problemas. No pueden someterse a una cirugía sin tomar el factor coagulante, pero sí pueden jugar al tenis o practicar otros deportes sin temor y realizar actividades cotidianas comunes.

–¿Cómo hace para investigar y buscar tratamientos para enfermedades raras cuando justamente un problema que enfrentan estas patologías es la resistencia de los laboratorios a invertir?

–Cuando comenzamos a estudiar la terapia génica, no teníamos la intención de ganar dinero, queríamos lograr que funcionara. Elegimos enfermedades en las que pensamos que la terapia iba a funcionar. Empezamos con un modelo animal y si allí funcionaba, progresaríamos al modelo humano.

–¿Qué planes tienen?

–Quisiéramos poder utilizar la terapia génica no sólo en una enfermedad ocular como Leber, sino en muchas, no sólo en un trastorno como hemofilia B, sino en muchos más y luego poder enfocarnos en otros tejidos, como el cerebro, el músculo-esquelético o los pulmones. Hemos demostrado resultados en la ceguera de Leber, necesitamos dirigirnos a otros órganos.

Un día “raro”
La conmemoración de las enfermedades raras se realizó este año el 29 de febrero, día en el que efectivamente fue instaurada la fecha que tiene por fin visibilizar al conjunto de patologías que tienen escasa cantidad de pacientes que las padecen en relación a otras que son mucho más comunes.

Por lo tanto, la próxima conmemoración será el 28 de febrero de 2017 y recién en 2020 se dará otra vez la “rareza” de que tengamos un año con 366 días y que las enfermedades poco frecuentes o “raras” coincidan para su recordación en una fecha singular.

Según el registro de la Organización Mundial de la Salud (OMS), existen alrededor de 8 mil enfermedades raras y en la Argentina hay unas 3.200.000 personas que tienen alguna de ellas. Por ejemplo, la hemofilia afecta en el país a aproximadamente 3 mil personas (casi exclusivamente varones). La hemofilia A (en la que falta el factor de coagulación VIII por una falla genética) es cinco veces más frecuente que la hemofilia B (falta de factor IX). Los pacientes tienen hemorragias internas y, si no están medicados, pueden tener complicaciones.

El problema de estas patologías no es sólo darse a conocer, sino que se conozcan entre los pacientes que sufren una misma “rara” condición, entre otros aspectos. Por ello, prácticamente todas las enfermedades poco frecuentes tienen alguna organización que nuclea a familiares y pacientes desde donde gestionan la relación con súper especialistas que los atienden y asesoran. También buscan conectarse con investigadores, organizaciones regionales e internacionales, fuentes de financiamiento (los tratamientos disponibles son muy costosos) e incidir en políticas públicas y en la industria farmacéutica para inversión y desarrollo en el tema

Perfil

Katherine High es graduada de la Escuela de Medicina de la Universidad de Carolina del Norte. En 2014, la UNC le otorgó el doctorado honoris causa en reconocimiento a su labor científica en el campo de la biología molecular y celular.

miércoles, 24 de febrero de 2016

DEGENERACION MACULAR Y VARIACIONES GENETICAS...

Un estudio que publica la revista Nature encontró 52 variaciones genéticas nuevas que aumentan el riesgo de padecer degeneración macular (DMAE), una enfermedad que provoca una progresiva pérdida de la visión central y que afecta sobre todo a mayores de 50 años.

Imagen: foto de la zona macular.


Estas alteraciones tienen lugar en 34 locus o zonas del mapa genético, de las cuales 16 se asociaron por primera vez a este trastorno ocular gracias al trabajo de los investigadores del estadounidense National Eye Institute (NEI).

Estos datos, que se han extraído del análisis de los genes de más de 40,000 personas de ascendencia europea, ayudarán a entender los procesos biológicos que producen DMAE así como a descubrir posibles tratamientos para combatirla.

Esta enfermedad afecta a la mácula, una parte del ojo situada en el centro de la retina y cuya degradación no causa ceguera total pero hace que la visión pierda nitidez y se vuelva turbia y borrosa.

Existen dos tipos de degeneración macular: la "seca", que afecta al 90 por ciento de los pacientes y se caracteriza por la formación de drusas, unos pequeños depósitos de material extracelular que se acumulan bajo la retina, y la "húmeda", la variante más agresiva que provoca el crecimiento anormal de vasos sanguíneos bajo la mácula.


De las 52 modificaciones genéticas, 45 se asocian a variaciones comunes, las cuales influyen de manera indirecta con la aparición de alguna enfermedad, y siete a variaciones poco frecuentes.
Estas últimas, que se encontraron en menos del 1 % de la muestra, suelen tener una relación directa con las afecciones del organismo ya que alteran las funciones de las proteínas.

Para el estudio, los investigadores contaron con 23,000 personas que padecen DMAE y con 20,000 que no, para analizar su ADN y después compararlo con más de 12 millones de variaciones implicadas en el origen de enfermedades.

"Aunar la información genética de tantas personas nos permitió mirar a través del genoma para encontrar posibles culpables de degeneración macular, incluso los más extraños", remarcó el codirector del estudio, Anand Swaroop.

Uno de los autores de la investigación, Jonathan L. Haines, explicó que el siguiente paso "es descubrir el efecto de estas variaciones sobre los genes y cómo afectan a sus funciones".

El objetivo es ahora averiguar si las 52 alteraciones interactúan con otros genes hasta provocar DMAE y si aceleran o frenan la actividad genética.


Además, el trabajo del NEI confirmó la relación entre la degeneración macular y dos genes, el CFH y el TIMP3, que varios estudios ya habían apuntado con anterioridad.

martes, 23 de febrero de 2016

EL DR JORDI MONES HABLANDO DE LA INVESTIGACION...

El camino para controlar enfermedades como la DMAE o Stargardt está trazado, pero se necesitan muchos recursos para hacer investigación.

El Dr. Jordi Monés, Director de la Barcelona Macula Foundation, entrevistado en el suplemento "A tu salud" del diario La Razón, defiende la necesidad de más financiación para los proyectos de investigación alrededor de enfermedades como la Degeneración Macular Asociada a la Edad (DMAE), la Retinosis Pigmentaria o la enfermedad de Stargardt. El Doctor también asegura que con la inversión adecuada se podrían tener terapias eficaces basadas en la utilitzación de células madre en «5 o 10 años».

Imagen: foto del Dr Jordi Mones


«El camino está trazado, pero se necesitan muchos recursos para hacer investigación y muchas veces éste es el paso limitante, que no tenemos músculo suficiente para poder arrancar proyectos de envergadura teniendo a disposición mucho talento científico». Por lo que respecta a la DMAE, el Dr. Monés apunta que «en la forma húmeda podemos frenar y, en algunos casos, recuperar visión, pero entonces hay que coger la enfermedad justo cuando empieza. En cualquier casos, pararla ya es mucho en una enfermedad tan destructiva».

La nota completa en este link: 

Related Posts with Thumbnails

Archivo del blog

GRACIAS

Quiero dar las gracias a todos aquellos que pasan, leen y alguna vez comentan este humilde blog. Ustedes son el motor del blog, que sin visitas, ni comentarios no valdría la pena el tiempo que se invierte aquí (que es bastante). Los animo a que sigan ahi,participando y comentando, que este blog es tanto del que escribe, como del que comenta, como del que lo lee. Gracias.

FORMULARIO DE CONTACTO

PREVENIR LA CEGUERA

NOMBRE *
E MAIL *
ASUNTO
MENSAJE *
Image Verification
captcha
Please enter the text from the image:
[Refresh Image] [What's This?]
Powered byEMF Online Form Builder
Report Abuse

Premio Agua Clara 2011 al blog

Premio Agua Clara 2011 al blog
LU 24 Radio Tres Arroyos

Cuando se apaga la luz. Mi historia con Maculopatia

Cuando se apaga la luz. Mi historia con Maculopatia
No soy escritora, ni pretendo serlo, solo tuve la necesidad de dar un mensaje de aliento, dejar palabras positivas e informar, porque ese es el objetivo que tengo muy fuerte.Una enfermedad sea cual sea, puede vivirse de dos maneras: sentado lamentándose por lo que no se tiene o seguir adelante afrontando lo que nos tocó. Mi historia es simple, sencilla, pero escrita con el corazón.Estoy convencida que si sale de nuestro interior seguramente será suficiente para que te emocione, te movilice, te lleve a tomar la vida con otra mirada.Seguir siempre y a pesar de caer, ¡volver a levantarse! “Lo esencial es invisible a los ojos, solo se ve con el corazón…”